Evie Walker está sentada en el regazo de Alison, jugando a un juego que nunca le cansa: dar la vuelta a la mano de su mamá una y otra vez, acariciándola y examinándola. Cuando hace una pausa y mira a su alrededor, lo hace con la mirada boquiabierta de curiosidad y asombro que se ve en muchos bebés. El vocabulario de Evie consiste actualmente en un repertorio de chillidos y sonidos de «mmm». En los últimos meses, ha empezado a ponerse de pie sin ayuda durante breves periodos, incluso dando algunos pasos con su andador, un progreso que llena a sus padres de un orgullo inmenso, por no hablar de la esperanza en el futuro.
A pesar de su comportamiento de bebé, Evie tiene ocho años. Tiene el síndrome PURA, un trastorno del desarrollo extremadamente raro que no existía oficialmente hasta hace cuatro años. Los trastornos del desarrollo afectan al desarrollo mental o físico normal de los niños. Antes de que le diagnosticaran, lo único que sabían los padres de Evie era que sufría un «retraso global del desarrollo»: un término general y vago para un conjunto de síntomas con innumerables posibles causas, algunas, pero no todas, asociadas a un pronóstico desalentadoramente malo.
Sin embargo, gracias a los avances en la secuenciación del genoma, cada vez más familias como los Walker reciben un diagnóstico preciso para la afección de su hijo y, con él, una visión más clara de lo que depara el futuro. En algunos casos, como el de Evie, revela que padecen una enfermedad completamente nueva; en otros —aunque, por ahora, sea una minoría de casos— revela un posible tratamiento para una afección que hasta entonces parecía intratable.
No solo los niños con trastornos del desarrollo ven transformadas sus vidas por esta tecnología. En octubre de 2018, NHS England pondrá en marcha su Servicio de Medicina Genómica, con 13 centros de medicina genómica que proporcionarán secuenciación del genoma completo a personas con enfermedades raras no diagnosticadas y cáncer, otra enfermedad de genes mutados.
Al descubrir los cambios genómicos exactos que impulsan el crecimiento tumoral, los médicos pueden elegir tratamientos más eficaces. Con ello, el NHS afirma que Inglaterra se convertirá en uno de los primeros países del mundo en ofrecer de forma rutinaria «acceso integral y equitativo a los avances más recientes en pruebas y gestión genómicas para todo el país, independientemente de la afección y del lugar de residencia de las personas».
Las personas con enfermedades del desarrollo y cáncer serán las primeras en beneficiarse, pero, a medida que crezca nuestra comprensión de la genética, la infraestructura estará preparada para las pruebas de otros trastornos también, como la demencia de inicio temprano o la esclerosis múltiple, que pueden estar causadas por varias variantes genéticas.
Desde el anuncio de que se había secuenciado un primer borrador del genoma humano, científicos y políticos afirman que estamos en el umbral de una nueva era de la medicina genómica personalizada. ¿Ha llegado por fin?
Archie Walker tenía 15 meses cuando nació su hermana, Evie. Alison había superado ambos embarazos sin problemas y, cuando Evie nació, una semana después de la fecha prevista, mediante parto vaginal normal, parecía que los Walker habían sido bendecidos con un segundo hijo sano, además de un excelente dormidor. Pero esta característica pronto se convirtió en motivo de preocupación. Sus padres tenían que despertarla para alimentarla y, luego, no comía durante mucho tiempo. También tenía una sensación de frío anormal. Alison expuso estas inquietudes a su enfermera visitadora cuando Evie tenía cinco días, y le dijeron que la llevara al hospital.
Inmediatamente, la enfermera de triaje la agarró y salió corriendo por el pasillo: Evie pasó la semana siguiente en cuidados intensivos mientras el equipo médico trabajaba para mantenerla caliente y alimentada. «Pensamos que era solo un pequeño bache en el camino, que mejoraría y que luego nos iríamos a casa con nuestra preciosa niña y todo iría bien», dice Alison.
Pero, aunque Evie volvió a casa, seguía muy somnolienta y, a medida que pasaba de bebé a niña pequeña, quedó claro que no alcanzaba los hitos habituales del desarrollo. Regresaba al hospital con regularidad, donde le hacían análisis de sangre para detectar diversas deficiencias hormonales y nutricionales, escáneres cerebrales para detectar daños neurológicos y pruebas genéticas para enfermedades hereditarias comunes.
Los Walker supusieron ingenuamente que una de estas pruebas acabaría revelando cómo solucionar los problemas de Evie: «Entonces empezamos a darnos cuenta de que no solo no podíamos solucionarlo, sino que ni siquiera podíamos averiguar cuál era el problema desde el principio», dice Alison.
Evie tenía dos años cuando un especialista del hospital sentó a sus padres y les dio la devastadora noticia de que no solo era poco probable que Evie llegara a alcanzar a los niños sanos de su edad, sino que dudaban de que llegara a desarrollarse mucho más. Evie todavía no podía sostener la cabeza, ponerse de pie, caminar ni hablar, y, sin embargo, las pruebas médicas seguían dando resultados normales.
La experiencia de los Walker fue traumática, pero sorprendentemente común. Una enfermedad rara, según la definición de la Unión Europea, es aquella que afecta a menos de 5 de cada 10 000 personas. Según Rare Disease UK, existen entre 6000 y 8000 enfermedades raras conocidas, y cada semana se describen cinco nuevas en la literatura médica.
Van desde enfermedades hereditarias bien conocidas, como la fibrosis quística y la enfermedad de Huntington, hasta cánceres infantiles y trastornos del desarrollo poco conocidos, como el síndrome PURA. Alrededor de tres cuartas partes de las enfermedades raras afectan a niños, y un tercio de los nacidos afectados no sobrevivirá para celebrar su quinto cumpleaños.
Los padres de niños afectados suelen describir la «odisea diagnóstica» de pruebas, pistas falsas y desconcierto médico que soportan antes de que se identifique el origen del problema, si es que llega a identificarse. Se estima que en el 80 por ciento de las enfermedades raras la causa es genética, pero, a pesar del enorme progreso en la comprensión del genoma humano en las últimas décadas, buscar las mutaciones que causan enfermedades raras en pacientes individuales no es tan sencillo como podría parecer.
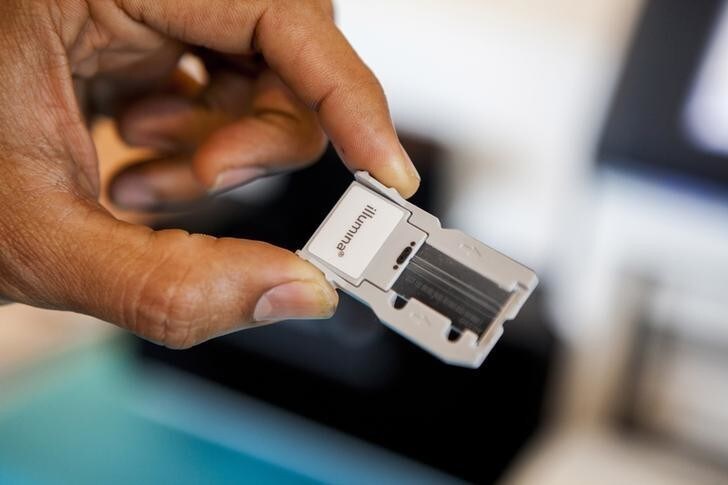
Una cosa que ha cambiado es el desarrollo de la tecnología de secuenciación de nueva generación. Las máquinas de secuenciación de ADN no secuencian todo el genoma de una sola vez. En cambio, el ADN se corta en fragmentos cortos, de unas 150 «letras» de longitud, y las secuencias de estos fragmentos se leen y luego se unen comparándolas con una secuencia de referencia.
La secuenciación de nueva generación permite que cientos de miles, millones o miles de millones de estas reacciones de secuenciación de ADN se realicen simultáneamente, lo que acelera enormemente el proceso. Solo en los últimos años los investigadores han podido secuenciar un genoma completo de forma rentable.

Helen Firth, genetista clínica de los Cambridge University Hospitals, ha dedicado su carrera a ayudar a las personas afectadas por enfermedades raras.
«Una vez que se tiene un diagnóstico, se puede intentar aprender de otros pacientes con esa afección sobre lo que podría depararles el futuro», afirma. Esto sirve para intentar adaptar la vigilancia y el tratamiento médicos futuros de la enfermedad, añade, así como para «proporcionar un asesoramiento preciso a otros miembros de la familia sobre las probabilidades de que otro hijo o familiar sufra la afección».
Sin embargo, a pesar de sus mejores esfuerzos, durante muchos años Firth solo pudo diagnosticar aproximadamente entre un cuarto y un tercio de los pacientes que acudían a su consulta. Tradicionalmente, los genetistas como Firth utilizaban un proceso llamado cariotipado, que consiste en emparejar y ordenar todos los cromosomas para ver si falta alguno, si hay alguno duplicado o si contienen cambios estructurales más sutiles.
El cariotipado sigue siendo una técnica útil para localizar grandes anomalías, pero su nivel de resolución se limita a unos 5 millones de pares de bases. El trabajo de los genetistas se facilitó con el desarrollo de la tecnología de matrices, que permitió detectar anomalías más pequeñas, con una resolución de 50 000–100 000 pares de bases.
Sin embargo, ninguna de estas técnicas podía detectar cambios diminutos (pero a menudo muy significativos), como la sustitución de una sola letra química por otra diferente. Para ello se necesita la secuenciación de ADN, una técnica desarrollada por primera vez en la década de 1970. La secuenciación inicial del genoma humano tardó unos 13 años y costó más de 2000 millones de libras. El proceso se ha vuelto progresivamente más rápido y barato desde entonces.
Aun así, hasta hace muy poco, solo era práctico que los genetistas clínicos secuenciaran un gen a la vez, lo que limitaba lo que se podía lograr en un paciente individual.
Sin embargo, en 2010 la tecnología de matrices había mejorado y el coste de la secuenciación del genoma había bajado hasta el punto de que Firth, junto con Matt Hurles —que actualmente es director de Genética Humana del Instituto Wellcome Sanger—, creyó que podrían diagnosticar a muchos más pacientes si se aplicaban sistemáticamente estas tecnologías.
Así, en colaboración con los Servicios de Genética del NHS y otros varios grupos de investigación, reclutaron a más de 12 000 niños y adultos británicos con trastornos del desarrollo no diagnosticados para el estudio Deciphering Developmental Disorders (DDD) y secuenciaron todas las regiones del ADN que codifican genes. También secuenciaron el ADN de sus padres, lo que les permitió identificar mutaciones que habían surgido «de novo», ya sea durante la producción de óvulos o espermatozoides, o cuando la persona afectada todavía era un embrión temprano.
«La cuestión con estas familias siempre ha sido por qué tantas de ellas tienen un hijo muy enfermo y todos los demás están sanos», afirma Hurles, que dirige el estudio DDD. «Lo que hemos descubierto es que, cuando podemos hacer un diagnóstico en estos niños, a menudo se debe a una de estas nuevas mutaciones».
Uno de los reclutados fue Evie Walker. Ella y sus padres entregaron cada uno una muestra de saliva, y la secuencia genética de cada uno de sus 20 000 genes se comparó con una base de datos de 1450 genes conocidos de trastornos del desarrollo. Aunque este procedimiento ha permitido a muchos participantes del DDD recibir un diagnóstico, no funcionó en el caso de Evie. En cambio, para Evie y para quienes, como ella, no tenían diagnóstico en el estudio DDD, los investigadores recurrieron a sus otros genes —aquellos sin vínculo conocido con enfermedades— buscando los que contuvieran un exceso significativo de mutaciones de novo.
Esto les llevó al gen PURA, que codifica una proteína que ayuda a regular la expresión de numerosos otros genes. Se descubrió que Evie y otras dos niñas tenían pequeñas deleciones o errores ortográficos en diferentes zonas del gen PURA, que, según creyeron los investigadores, explicaban su enfermedad.
Aunque las niñas tenían síntomas similares, no eran idénticos: «A menudo descubrimos que estos trastornos son bastante variables de un paciente a otro, y esta podría ser una de las razones por las que no se habían reconocido hasta ahora, porque un clínico no podría haber dicho: todos estos son una misma cosa», afirma Hurles.
Hasta la fecha, se ha demostrado que variantes raras en casi 1500 genes causan trastornos del desarrollo. Hasta ahora, el estudio DDD ha identificado 30 nuevos genes asociados a trastornos del desarrollo y ha permitido reconocer 14 trastornos completamente nuevos, aunque los datos todavía se están analizando y es probable que surjan más.
«Ha sido maravilloso tener familias a las que durante años me costó conseguir un diagnóstico y que se incorporaron al estudio DDD, y poder sentarme en consulta con ellas y explicarles realmente el diagnóstico molecular», afirma Firth.
En cuanto a Alison Walker, aunque quería un diagnóstico para Evie, subestimó el impacto que tendría en sus vidas: «Pensamos que solo sería un nombre para lo que ya estábamos viviendo. No esperábamos que cambiara nuestras vidas, pero cuando llegó, realmente lo hizo».
Al otro lado del mundo, en Melbourne (Australia), Sarah Anderson, de seis años, estaba atravesando su propia odisea diagnóstica. Lo primero que indicó que algo iba mal fue que Sarah, a las 36 horas de vida, no lograba mantenerse caliente, estaba increíblemente floja, no se alimentaba adecuadamente y dejaba de respirar temporalmente.
«Recuerdo que la genetista entró y dijo: “Le doy siete días; disfrútela; pase con ella todo el tiempo que pueda”, y pensé que esto no debería estar pasando», afirma Mel, la madre de Sarah.
Afortunadamente, Sarah desafió los pronósticos, aunque, a medida que crecía, no alcanzaba los hitos normales del desarrollo y tenía dificultades para controlar sus movimientos. A los 14 meses desarrolló una epilepsia grave, con hasta 20 convulsiones al día, lo que la dejaba agotada y empeoraba aún más sus otros síntomas.
Le diagnosticaron erróneamente varias afecciones antes de que el coste de la secuenciación del genoma bajara hasta un punto en el que sus padres pudieron recaudar los 8000 dólares estadounidenses necesarios para realizarla. La secuenciación no proporcionó un diagnóstico inmediato, pero sí permitió reducir la búsqueda a unos 20 genes, uno de los cuales era PURA.
El avance llegó cuando un médico de Melbourne que conocía el caso de Sarah asistió a una conferencia en la que se presentaban los primeros resultados del estudio DDD. Una diapositiva enumeraba el gen PURA junto con otros genes de interés. Después, el médico se acercó al ponente y le dijo: «Tenemos uno de esos».
Varios meses de correos electrónicos y conversaciones telefónicas después, se envió por correo electrónico al neurólogo de Sarah un borrador del artículo de investigación que los investigadores británicos estaban preparando sobre esta nueva afección. Contenía una foto del primer niño que habían diagnosticado.
«De repente, creo que estaban más emocionados que yo», recuerda Mel. «Nuestro neurólogo no podía articular palabra, pero luego miramos a este niño y…». Mel toma aire bruscamente. La foto mostraba a una niña de cuatro años muy bonita, con cara redonda, el pelo largo y oscuro cortado con flequillo recto y la boca ligeramente abierta. Mel pensó: «Esa es Sarah». Era Evie Walker.
Aunque los médicos de Sarah ya podían darle a Mel un diagnóstico, no podían decirle más sobre lo que significaba. Mel atribuye al neurólogo de Sarah lo que sucedió después. Él dijo: «Busque a los demás; reúna a los padres; forme una fundación; busque investigadores; es la única manera de obtener las respuestas que necesita».
Las cosas sucedieron rápidamente. En el otoño de 2014 se publicó un artículo que describía a las tres niñas británicas con mutaciones PURA, además de Sarah. Al mismo tiempo, un grupo estadounidense publicó un estudio que describía a otro grupo de niños con mutaciones similares. Mel organizó un vuelo para reunirse con algunos de ellos.
En esa primera visita, se reunió con otras siete familias, y todas acordaron juntas crear una fundación. Poco después, lanzaron un sitio web y comenzaron a registrar formalmente la fundación. Luego se pusieron en contacto con todos los investigadores que pudieron encontrar que hubieran trabajado con el gen PURA o con la proteína que codifica.
Uno de ellos era Dierk Niessing, del Instituto de Biología Estructural de Múnich. Niessing había dedicado la primera parte de su carrera a intentar resolver la estructura de la proteína PURA y a comprender mejor su función. Los ratones modificados genéticamente para carecer del gen PURA presentaban graves defectos en su cerebro y en su sistema nervioso. Los ratones también tendían a tener dificultades para comer, respirar y caminar.
«Todo estaba más debilitado», dice Niessing. «Así que mi suposición era que se trataba de una proteína importante y que, en algún momento, podría encontrarse una enfermedad».
Cuando se publicó el artículo de 2014, se demostró que tenía razón.
En 2016, la PURA Syndrome Foundation celebró su primera conferencia cerca de Londres, a la que asistieron Alison y Evie Walker. Era la primera vez que Alison conocía a Mel en persona. «Fue como conocer a una hermana perdida hace tiempo», dice Alison.
«Al principio me entristeció mucho pensar que tantas personas habían pasado por lo mismo que nosotros», afirma. «Pero fue agradable saber que, en los días en que una solo quiere hundir la cabeza entre las manos y llorar desconsoladamente, otras personas sí entienden».
El proyecto DDD no solo desempeña el papel de detective de enfermedades para las personas con trastornos del desarrollo. Un tema interesante que está surgiendo de estos estudios es la superposición entre estos trastornos y los cánceres, tanto infantiles como de adultos, todos ellos impulsados por genes mutados.
Los embriones y los cánceres tienen varias características en común: ambos surgen de una sola célula y experimentan un crecimiento rápido. Además, a menudo se descubre que las vías de señalización del desarrollo que controlan la división y la migración celular se han reactivado y desregulado en el cáncer.
Cada vez se implican más los mismos genes e incluso las mismas mutaciones. Por ejemplo, las mutaciones en un gen llamado BRAF pueden dar lugar a un trastorno del desarrollo llamado síndrome de Costello, que se caracteriza por discapacidad intelectual y retraso en el desarrollo, pliegues sueltos de piel, articulaciones inusualmente flexibles y una boca grande. Las mutaciones de BRAF también impulsan el crecimiento de cánceres, incluidos algunos cánceres cerebrales infantiles, así como el melanoma, un cáncer de piel, en adultos.
Lo que parece ser importante es el momento en que se producen las mutaciones: los trastornos del desarrollo parecen surgir principalmente de mutaciones en los óvulos o espermatozoides que no están presentes en el resto de las células de los padres, o de mutaciones que se producen poco después de la fecundación del óvulo.
La investigación sobre el cáncer en adultos ha liderado el camino en cuanto al uso de los descubrimientos sobre la genética de la enfermedad para encontrar nuevos tratamientos. Muchos de los nuevos fármacos contra el cáncer tienen como diana mutaciones genéticas relativamente comunes que impulsan el crecimiento tumoral, y se analizan biopsias de pacientes individuales para predecir si es probable que respondan.
Sin embargo, el cáncer infantil es más complejo. A menudo, las mutaciones que lo impulsan son extremadamente raras, por lo que no siempre se sabe qué buscar. Si un niño no responde a la quimioterapia, sus médicos pueden no saber qué probar a continuación.
Sería mucho mejor identificar desde el principio la mutación impulsora y pasar directamente a la terapia dirigida, y ahí es donde entra la secuenciación.
Desde 2011, Rajen Mody, de la Universidad de Míchigan, y sus colegas han estado secuenciando el ADN normal y tumoral, así como el ARN tumoral (la plantilla que permite traducir el ADN a proteínas), de niños cuyo cáncer no ha respondido al tratamiento estándar.
En comparación con la secuenciación de ADN, la secuenciación de ARN es más eficaz para detectar fusiones génicas, un tipo común de mutación en los cánceres infantiles.
Hasta ahora, han secuenciado 375 tumores infantiles. En un tercio de los casos, han logrado iniciar el tratamiento de los pacientes con un fármaco preexistente dirigido a la mutación o fusión identificada.
«Resulta que muchas de estas mutaciones en el cáncer infantil son mutaciones tratables, y existe un fármaco muy bueno diseñado para el cáncer de adultos», afirma Sam Behjati, investigador del Instituto Sanger que utiliza la secuenciación del genoma para comprender mejor las bases del cáncer infantil.
Tomemos el melanoma. Los adultos con melanoma a menudo presentan una mutación en el gen BRAF, y si la tienen, un fármaco inhibidor de BRAF suele ser eficaz, al menos hasta que su tumor se vuelve resistente a él. Sin embargo, algunos niños con cáncer cerebral también presentan esta u otras mutaciones en BRAF, para las cuales estos fármacos también serían eficaces.
«El negocio de la terapia dirigida tiene mucho más recorrido en niños que en adultos, porque realmente puede curar a alguien», afirma Behjati. «En adultos, normalmente solo mantiene el cáncer a raya durante un tiempo».
El cruce entre el cáncer y los trastornos del desarrollo significa que un enfoque similar podría dar sus frutos allí también. «Si podemos aprovechar el trabajo que se está realizando para desarrollar terapias contra el cáncer, podría ser una forma de atraer mucha más inversión hacia los trastornos que intentamos resolver», afirma Hurles.
El Proyecto 100 000 Genomas se puso en marcha en Inglaterra en 2012 por el entonces primer ministro David Cameron, cuyo propio hijo, Ivan, nació con un trastorno neurológico raro que desconcertó a los médicos y que, finalmente, acabó con su vida.
El objetivo era secuenciar 100 000 genomas de pacientes con cáncer, trastornos raros y enfermedades infecciosas, tanto para encontrar diagnósticos y posibles tratamientos para ellos, como, al hacerlo, establecer la infraestructura para ofrecer de forma rutinaria la secuenciación del genoma completo para enfermedades raras y cáncer dentro del NHS para octubre de este año.
Hasta ahora, han secuenciado más de 75 000 genomas —la mayoría de ellos de familias con enfermedades raras no diagnosticadas—, y en alrededor de una cuarta parte de los casos se han obtenido diagnósticos.
Uno de ellos era un niño con inmunodeficiencia grave y enfermedad neurológica, que murió a los cuatro meses de edad. «Sus padres estaban muy angustiados; querían intentar tener otros hijos, pero temían mucho tener otro hijo como él, así que pidieron que tanto ellos como el niño se incluyeran en el programa», afirma Mark Caulfield, de Genomics England, organismo encargado de la ejecución del Proyecto 100 000 Genomas. El ADN del niño reveló una mutación en una proteína que transporta la vitamina B12 a las células.
Poco después, la madre volvió a quedar embarazada, y justo antes de que naciera el bebé descubrieron que llevaba la misma mutación. Sin embargo, los informes de casos de otros niños con esta mutación sugerían que administrar dosis altas de vitamina B12 podría solucionar el problema, así que eso fue lo que hicieron.
«Hasta ahora, se está desarrollando según los hitos normales y no ha tenido la experiencia del primer niño», afirma Caulfield. «Empezamos a ver cómo, no para todos —y quizá ni siquiera para muchos—, sino para algunos, la secuenciación del genoma puede conducir a tratamientos».
También hay posibles beneficios para el sistema sanitario. Caulfield cita otro ejemplo: una niña de cuatro años con retraso en el desarrollo, que había acudido al hospital 151 veces para diversas consultas y pruebas —con un coste para el contribuyente de unas 35 000 libras— antes de entrar en el Proyecto 100 000 Genomas, que identificó la causa genética de su problema.
«Al menos el 20 por ciento de esas visitas al hospital podrían haberse evitado si hubiéramos podido realizar la secuenciación del genoma completo en una fase anterior de su atención», afirma Caulfield. Por una prueba de 600 libras, podrían ahorrarse potencialmente 7000 libras.
Sin embargo, a pesar del optimismo, la secuenciación del genoma no proporciona respuestas para todos.
La hija de nueve años de Paul Arvidson, Nenna, participa tanto en el estudio DDD como en el Proyecto 100 000 Genomas, pero ninguno de los dos ha dado respuestas sobre por qué es como es, al menos por ahora.
Para la familia, lo más difícil es no poder hacer planes a largo plazo: «Como no tenemos un diagnóstico, tampoco tenemos un pronóstico. No sabemos si su afección significa que no llegará a la edad adulta, ni siquiera a la adolescencia. Queremos poder prepararnos para ello, saber si hay cosas en las que debemos pensar cuanto antes».
Hasta ahora, el estudio DDD ha logrado obtener respuestas para alrededor del 35–40 % de las familias inscritas, pero ¿qué ocurre con las familias restantes, que siguen en un limbo diagnóstico? ¿Por qué resulta tan difícil diagnosticarlas?
Puede deberse a que el proyecto DDD solo analiza las regiones del genoma que codifican proteínas y las secuencias reguladoras conservadas. Con la esperanza de encontrar diagnósticos para más pacientes, el proyecto DDD ha solicitado acceso a los datos del Proyecto 100,000 Genomes.
Sin embargo, los grandes proyectos que realizan la secuenciación del genoma completo, incluido 100,000 Genomes, también se están encontrando con limitaciones.
Un problema es que, aunque se denomina secuenciación del genoma completo, hay regiones del ADN que no pueden leerse. «Puedo leer el 97,3 % del genoma con buena calidad, pero hay fragmentos del genoma que son muy difíciles de leer porque algunos no vuelven a encajar cuando intentas reensamblarlos», afirma Caulfield.
Además, mientras que la tecnología actual de secuenciación del ADN es muy eficaz para identificar cambios de una sola letra en la secuencia del ADN, es menos eficaz para detectar más de un solo cambio de letra, o inserciones o deleciones.
En el caso de las enfermedades muy raras, también puede ocurrir que no haya suficientes personas con el mismo tipo de mutación como para que pueda detectarse.
«Hasta ahora, solo alrededor del 30 % de nuestros genes tiene una función conocida en las enfermedades humanas, y aún queda mucho por descubrir», afirma Firth. «Seguiremos reanalizando los datos de secuenciación de las familias reclutadas para el estudio DDD hasta 2021. Esto nos permitirá diagnosticar a más niños a medida que aumente la lista de genes que causan trastornos del desarrollo, gracias a nuestra propia investigación y a la de otros».
Con el poder que aporta la secuenciación también existe un riesgo. La secuenciación del genoma puede detectar variantes genéticas no relacionadas con la afección que se investiga, pero que, no obstante, podrían tener graves consecuencias para la salud.
Algunas personas podrían querer saber si tienen un alto riesgo de desarrollar una enfermedad grave en el futuro, sobre todo si existe la posibilidad de reducir ese riesgo; otras prefieren no saberlo. El proyecto DDD tomó la decisión consciente de no informar de estos «hallazgos secundarios».
El Proyecto 100,000 Genomes, en cambio, ofrece a sus participantes la opción de saber si portan variantes genéticas que los predisponen con fuerza a tener colesterol alto o ciertos tipos de cáncer, como el de mama y de ovario, vinculados a variantes de los genes BRCA1 y BRCA2, o que podrían causar fibrosis quística en futuros descendientes.
El Proyecto 100,000 Genomes establece una distinción clara entre las variantes genéticas sobre las que se puede actuar (como las de BRCA, donde, si se porta una variante de alto riesgo, es posible someterse a un cribado reforzado o a una cirugía profiláctica) y aquellas sobre las que no. Por ejemplo, algunas variantes del gen APOE predisponen en gran medida a desarrollar la enfermedad de Alzheimer en la edad adulta avanzada, pero saber que se porta esta variante no permite prevenir la afección.
En Estados Unidos, sin embargo, se comunican muchos más resultados que podrían cambiar la vida de las personas. En 2013, el Colegio Estadounidense de Genética y Genómica Médica publicó una lista mínima de genes que recomendaba comunicar como hallazgos secundarios durante la secuenciación clínica del genoma; desde entonces, la lista se ha actualizado para incluir 59 genes médicamente tratables.
Si usted es padre o madre y busca respuestas sobre la rara afección de su hijo, es posible que considere que los beneficios de un diagnóstico superan los inconvenientes de conocer esta información adicional.
Cada vez se ofrece más la secuenciación del genoma a los bebés en las unidades de cuidados intensivos neonatales, lo que significa que la edad a la que se diagnostican enfermedades raras como el síndrome PURA es cada vez menor. Esto puede resultar útil, ya que evita esos años de incertidumbre y permite adoptar medidas terapéuticas en algunos casos. Incluso en afecciones como el síndrome PURA, para las que no existe tratamiento, el hecho de que haya otras personas de las que los padres pueden aprender sobre la afección de su hijo, y sobre cómo afrontar algunos de los problemas que genera, supone un enorme consuelo.
«Incluso en el caso de genes que descubrimos hace apenas unos años, como PURA, ahora disponemos de perfiles de los hitos habituales en los niños», afirma Firth. «Hemos elaborado folletos, con la ayuda de los grupos de apoyo, que podemos compartir con las familias».
Sin embargo, en el caso del síndrome PURA quedan muchas más preguntas por responder. Por ejemplo, ¿por qué los síntomas son tan variables entre distintas personas? «Ahora tenemos 12 pacientes con exactamente la misma mutación en la misma posición, y presentan síntomas muy diferentes», afirma Niessing.
Para Alison, la pregunta más importante es qué le depara el futuro a su hija. Hasta ahora, solo se ha diagnosticado el síndrome PURA a un puñado de adultos, pero no está claro si esto se debe a que los niños con la afección no suelen llegar a la edad adulta o a que pocos adultos han sido sometidos a las pruebas correspondientes.
En la conferencia de 2016, Alison conoció a una familia cuya hija es más joven que Evie, pero que ya camina, lo que ofrece una idea de lo que Evie podría llegar a conseguir con el apoyo adecuado.
Mel y Alison esperan que seguir compartiendo información entre las familias y aumentar la investigación sobre el síndrome PURA ayude a encontrar un tratamiento que beneficie a sus hijas. Hasta la fecha, se ha identificado a unas 250 personas en todo el mundo con esta afección, una enfermedad que hace cuatro años ni siquiera existía oficialmente. Con cada nuevo caso, crece el conocimiento sobre ella y la esperanza en el futuro.