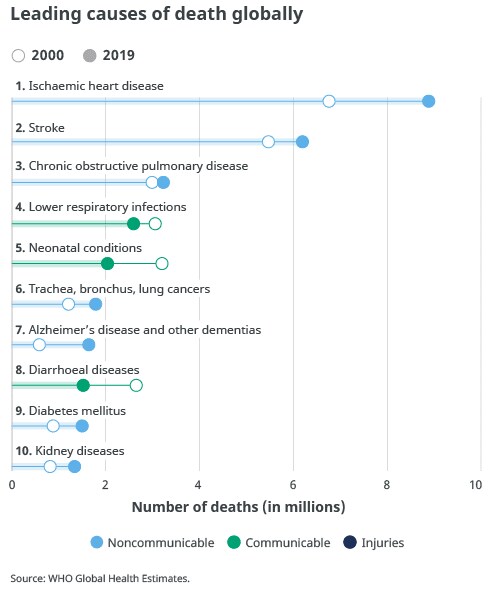
El Alzheimer fue la séptima causa de muerte más importante en el mundo en 2019.
La Administración de Alimentos y Medicamentos de Estados Unidos (FDA) acaba de aprobar el primer tratamiento contra el Alzheimer en casi 20 años.
Aduhelm (aducanumab), de Biogen, se dirige contra las placas que contribuyen al deterioro cognitivo observado en la demencia.
La infusión ha dividido a la comunidad científica en cuanto a su eficacia, mientras la investigación sigue en curso.
Pero podría impulsar la inversión y, con ello, la llegada de más medicamentos al mercado en el futuro.
Dos expertos explican el proceso de aprobación y lo que significa para la atención sanitaria mundial.
En 2019, la enfermedad de Alzheimer fue la séptima causa de muerte más importante en el mundo, por lo que es probable que conozca a alguien que la ha padecido. Es la principal causa de muerte en el Reino Unido, donde, de las muertes por COVID-19 registradas entre marzo y abril de 2020, 1 de cada 5 eran personas con demencia.
Aunque existen tratamientos para muchas de las otras principales causas de muerte en el mundo, no ha habido una terapia eficaz para frenar la progresiva destrucción de la memoria y de las capacidades de pensamiento que provoca el Alzheimer.
Por ello, el anuncio del 7 de junio de que la Administración de Alimentos y Medicamentos de Estados Unidos (FDA) había concedido la aprobación acelerada al primer nuevo tratamiento contra el Alzheimer en casi 20 años se consideró un avance decisivo, en particular porque los casos aumentan a medida que envejece la población mundial.
Los síntomas suelen aparecer hacia mediados de los sesenta años, y para 2050, 1 de cada 6 personas tendrá más de 65 años. También afecta de forma desproporcionada a las mujeres, ya que las mujeres representan el 65 % de quienes mueren por Alzheimer y otras formas de demencia, según la Organización Mundial de la Salud (OMS).
Si bien la «aprobación acelerada» de la infusión Aduhelm (aducanumab), de Biogen, ha dividido a la comunidad científica en cuanto a su eficacia, sobre la base de los datos reunidos hasta ahora, las acciones de la empresa biotecnológica estadounidense Biogen y de su socio japonés, la farmacéutica Eisai, se dispararon.
No es una panacea, y aún se necesitan más investigaciones para determinar si frena el deterioro cognitivo; además, es costosa: 56.000 dólares por un tratamiento anual.
La doctora Patrizia Cavazzoni, directora del Centro de Evaluación e Investigación de Medicamentos de la FDA, declaró a Reuters que la vía de aprobación acelerada “permite que exista cierta incertidumbre residual sobre los beneficios clínicos del medicamento, a la vez que pone el fármaco a disposición de los pacientes en lugar de tener que esperar”.
El año pasado, el Foro Económico Mundial puso en marcha la Davos Alzheimer’s Collaborative (DAC), una iniciativa mundial sin precedentes para acelerar los avances en el descubrimiento, la evaluación y la prestación de intervenciones de precisión contra el Alzheimer mediante la creación de un ecosistema mundial de innovación.
En este artículo, los expertos del Foro Elissa Prichep y Kelly McCain, de Shaping the Future of Health and Healthcare, explican por qué el nuevo medicamento contra el Alzheimer es significativo y cómo funciona el proceso de aprobación de la FDA.
¿Qué está haciendo el Foro Económico Mundial para combatir el Alzheimer?
¿Por qué es tan importante encontrar un tratamiento para el Alzheimer?
McCain: El Alzheimer es una crisis sanitaria mundial que se cierne sobre nosotros. Sabemos que se acerca rápidamente y que devasta tanto las economías como las familias: el 60 % de la carga mundial del Alzheimer y la demencia se concentra en los países de ingreso bajo y mediano. En esos países, la enfermedad no solo afecta a la persona que la padece, sino también a toda su estructura familiar, porque existe una sociedad con una dependencia mucho mayor de los cuidados, sobre todo de las mujeres, que a menudo tienen que abandonar el mercado laboral para atender a estas personas. Actualmente, el coste mundial del Alzheimer y la demencia asciende a unos 1 billón de dólares.
Casi el 90 % de la población mundial que padece Alzheimer y demencia aún no participa en las prácticas actuales de cribado y atención que podrían ayudar a detectar a tiempo los signos o factores de riesgo de ambos y a corregir el rumbo. Por tanto, al considerar cuál es la carga mundial real y qué hay que resolver, [el fármaco de Biogen] supone un enorme avance. Pero, aunque se trate de un gran descubrimiento científico, todavía queda mucho trabajo por hacer. Si pensamos en la diabetes o el cáncer, si se detectan a tiempo, los resultados son buenos. Pero en el caso del Alzheimer y la demencia, que se encuentra entre las diez principales causas de muerte en el mundo, es la única que no puede prevenirse, ralentizarse ni curarse. Es una muerte lenta, desmoralizante y económicamente agotadora.
Es una muerte lenta, desmoralizante y económicamente agotadora.
Kelly McCain, responsable de proyecto, Shaping the Future of Health and Healthcare
¿Cuáles son las fases de I+D por las que pasan los nuevos medicamentos antes de llegar al mercado?
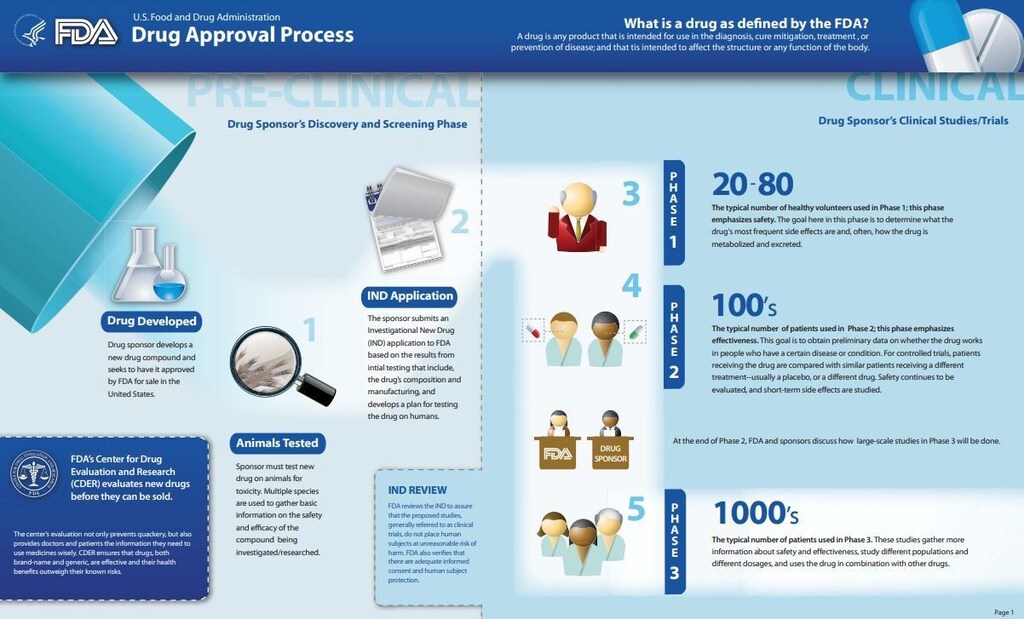
Prichep: Cuando un producto en investigación demuestra suficiente potencial para tener un impacto en una enfermedad, el promotor presentará una solicitud de nuevo fármaco en investigación (IND) ante la FDA e iniciará los ensayos clínicos en humanos.
Los ensayos de fase 1 implican a un pequeño número de personas sanas y están diseñados sobre todo para garantizar la seguridad del producto como primer paso. La segunda fase sigue haciendo hincapié en la seguridad, aunque también centra la atención en la eficacia. Estos ensayos suelen contar con cientos de participantes para obtener datos preliminares sobre si el producto funciona contra su enfermedad.
Si el producto demuestra eficacia, el siguiente paso son los ensayos de fase 3, que pueden incluir a miles de personas y durar varios años. Los estudios de fase 3 evalúan la eficacia y la seguridad de un producto frente a un comparador, como un placebo, en una muestra amplia de la población de pacientes.
Tras estos ensayos, el promotor presenta una solicitud a la FDA para que revise los datos y decida si el producto es adecuado para su uso en el mercado. Dado que Aduhelm recibió la aprobación acelerada, Biogen está obligada a llevar a cabo la fase 4, o ensayos posteriores a la aprobación, y a proporcionar a la FDA datos adicionales sobre la eficacia del producto frente a la pérdida de memoria y el deterioro cognitivo en pacientes con Alzheimer.
¿En qué se diferenció el proceso de aprobación del fármaco de Biogen del de las vacunas contra la COVID-19?
Prichep: La FDA dispone de distintas vías para atender las necesidades públicas. La autorización de uso de emergencia (EUA) concedida a las vacunas contra la COVID-19 permite responder con rapidez a crisis de salud pública. Las EUA exigen cumplir criterios rigurosos, pero no constituyen aprobaciones. Con productos como [aducanumab], pueden darse aprobaciones aceleradas y aprobaciones de vía rápida, que son vías establecidas para cubrir necesidades críticas no atendidas en el tratamiento de distintas enfermedades. Así, cuando faltan opciones de tratamiento o no hay en el mercado nada que pueda ayudar a personas con una determinada afección, estas vías permiten llevar el tratamiento a las poblaciones de pacientes con mayor rapidez.
El proceso de aprobación acelerada permite a la FDA conceder su aprobación sobre la base de un indicador indirecto, o lo que se conoce como criterio de valoración sustituto. En este caso, en lugar de basar la aprobación en el beneficio cognitivo, la FDA examinó si este medicamento reduce las placas (acumulaciones de fragmentos de proteínas) en el cerebro que contribuyen a la enfermedad de Alzheimer. Eso es lo que motivó la aprobación de [aducanumab]: que el medicamento tiene un efecto sobre esas placas. Así se demostró en los ensayos. Si ello tendrá una repercusión significativa en el deterioro cognitivo es algo que esperamos ver con los datos del mercado.
Esta aprobación es polémica. La FDA aprobó el producto pese al voto en contra de su Comité Asesor. Por tanto, la comunidad científica no respalda del todo que este producto salga al mercado en este momento. Hay que reconocer a la FDA que, desde hace décadas, cuenta con vías aceleradas y pretende responder a las necesidades sanitarias no cubiertas de la población de una forma que siga siendo segura y que garantice la eficacia.
¿Qué sucederá a partir de ahora, una vez aprobado?
Prichep: Ahora que aducanumab cuenta con la aprobación acelerada de la FDA, la empresa puede fabricar y distribuir la infusión.
Lo que tratará de hacer es informar a los médicos sobre el producto, garantizar que las aseguradoras lo cubran y que haya suficiente suministro para llegar a los pacientes. Pero lo realmente importante es tener presente que el producto recibió una aprobación acelerada, lo que significa que es condicional.
Hay que recopilar más datos y, en última instancia, proporcionarlos a la FDA para evaluar si se trata de un producto que realmente aporta un beneficio cognitivo a los pacientes con enfermedad de Alzheimer. Por tanto, lo que realmente hay que determinar es cómo se recopilarán y utilizarán esos datos. ¿Qué datos se necesitan? ¿Y cuáles son los plazos para obtenerlos?
Por un lado está la estrategia de comercialización: cómo hará el fabricante para que el producto llegue a los pacientes. Pero también existe un aspecto fundamental: cómo puede el fabricante recopilar los datos necesarios para validar si este producto debe seguir disponible para el público en función de su perfil de eficacia y seguridad.
¿Estará disponible también en otros países además de Estados Unidos?
Prichep: Los países tienen procesos regulatorios distintos. Algunos son más similares que otros, pero las autoridades reguladoras que aprueban los productos tienen mandatos y requisitos diferentes que deben cumplirse. La UE tratará de llevar a cabo su propia revisión regulatoria antes de la aprobación, como ya vimos con las vacunas contra la COVID-19.
La UE tratará de llevar a cabo su propia revisión regulatoria antes de la aprobación, como ya vimos con las vacunas contra la COVID-19.
Elissa Prichep, responsable de proyecto, Shaping the Future of Health and Healthcare
McCain: Prevé que muchos otros países miren hacia Estados Unidos y hacia un sistema en el que compartan abiertamente cuáles son los datos reales y cuáles los resultados. Esto ayudará a algunos de los demás países, sobre todo donde la carga del Alzheimer y la demencia es muy alta, es decir, en los países de ingreso bajo y mediano. Mucho dependerá de cómo funcione el medicamento en Estados Unidos y, ojalá, abra un camino que otros puedan seguir.
¿Confía en que la reacción del mercado impulse la inversión en investigación de otros tratamientos?
McCain: El mercado respondió positivamente a la reciente aprobación, lo que indica que los inversores pueden estar dispuestos a invertir más en ciencia e investigación, y, ojalá, ayude a reactivar la inversión en el ámbito del Alzheimer y la demencia y a devolver estas carteras al buen camino.
Prichep: Se ha hablado mucho y se ha generado mucho entusiasmo sobre si los medicamentos podrían llegar al mercado más rápido tras las EUA de las vacunas contra la COVID-19. Pero existe una gran diferencia entre las vacunas contra la COVID y productos como este. En enfermedades como el Alzheimer, aún queda mucho por investigar para comprender qué causa realmente la enfermedad y cómo desarrollar un producto específico que pueda actuar sobre ella. Hay muchos ensayos y errores.
En el ámbito del Alzheimer hemos visto altibajos en la inversión. Hace apenas unos años, numerosas empresas llevaban a cabo ensayos prometedores, pero los productos no conseguían aportar beneficio. Las empresas retiraron sus inversiones porque no lograban encontrar la forma de desarrollar un producto que funcionara de manera eficaz en la enfermedad de Alzheimer. Así que, con esta aprobación, confío en que haya más inversión y soy optimista sobre el progreso, pero debemos recordar que encontrar tratamientos para esta enfermedad es sumamente complejo.
Lo que también resulta interesante, al pensar en esta aprobación, es el posible uso futuro de la vía de aprobación acelerada. A medida que empezamos a comprender mejor los factores genéticos que impulsan la enfermedad, ¿cómo podrían las empresas que se plantean dirigirse a determinados genes o a ciertos marcadores de una enfermedad utilizar esta vía de aprobación acelerada? ¿Qué nivel de comodidad existe con la aprobación de productos que aún no han demostrado un beneficio clínico? A medida que avancemos en la revolución genética de la medicina, espero que surjan más preguntas difíciles en esa línea, equilibradas con nuevas oportunidades para atender necesidades médicas no cubiertas y mejorar vidas.



