世界初の端から端までつながったヒトゲノムが公表された。
ヒトゲノムは2003年に解読されたが、当時は利用できるシーケンシング技術が不十分で、科学者たちはすべての遺伝情報を含めることができなかった。
これまで未解明だった反復領域が、初めて全容にわたって研究されている。ギャップのない完全なヒトゲノムは、研究者にとって非常に貴重な資源だ。
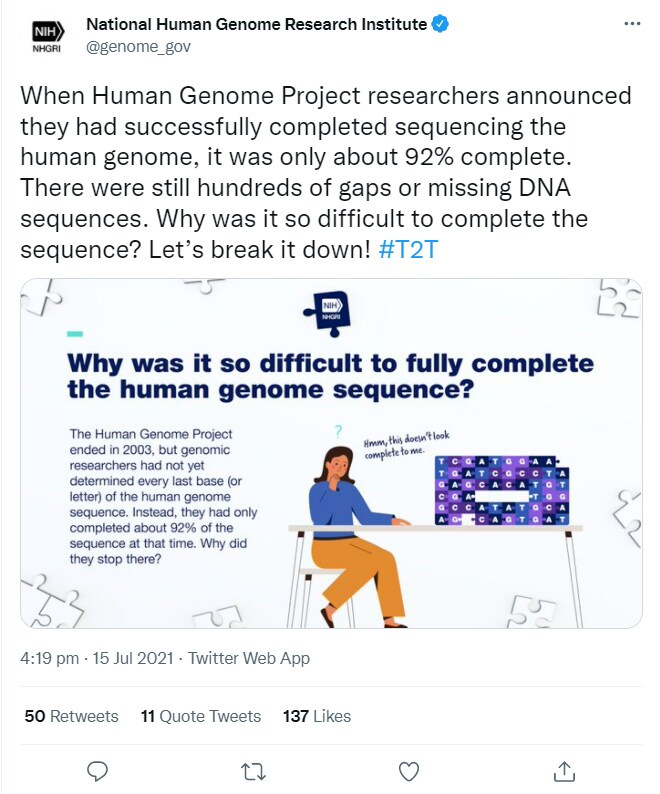
「ヒトゲノム計画」が2003年に初のヒトゲノム解読を発表したとき、それは画期的な偉業だった。人類の生命のDNA設計図が、初めて明らかになったのだ。しかし、実際にはゲノム内の遺伝情報をすべてつなぎ合わせることはできていなかった。ギャップが残っていたのだ。そこには、埋められないままの、しばしば反復する領域があり、複雑すぎてつなぎ合わせることができなかった。
こうした反復配列を扱える技術の進歩により、科学者たちはついに2021年5月にそのギャップを埋め、端から端までつながった初のヒトゲノムは2022年3月31日に正式に公表された。
私はゲノム生物学者で、反復DNA配列と、それが進化の歴史を通じてゲノムをどのように形作ってきたかを研究している。ゲノムから欠けていた反復配列の特徴を明らかにするチームの一員だった。そして今、真に完全なヒトゲノムが得られたことで、これまで未解明だった反復領域が初めて全容にわたって研究されている。
ヒトゲノム
ドイツの植物学者ハンス・ウィンクラーは1920年、「ゲノム」という言葉を作った。「遺伝子」を意味する「gene」と、「完全な一式」を意味する接尾辞「-ome」を組み合わせ、各細胞に含まれるDNA配列全体を表した。研究者たちは1世紀を経た今も、生物を構成する遺伝物質を指す言葉として使っている。
ゲノムの姿を説明する方法の一つは、参考書にたとえることだ。このたとえでは、ゲノムは生命を形作るDNAの指示を収めたアンソロジーにあたる。ゲノムは膨大な数のヌクレオチド(文字)からなり、それらは染色体(章)にまとめられている。各染色体には遺伝子(段落)が含まれ、遺伝子は生物の機能に必要な特定のタンパク質をコードするDNA領域だ。
すべての生物はゲノムを持つが、その大きさは種によって異なる。ゾウも、食べる草も、腸内の細菌も、同じ形式の遺伝情報を使っている。しかし、まったく同じ姿のゲノムは二つとない。短いものもある。たとえば昆虫に寄生する細菌、Nasuia deltocephalinicolaのゲノムは、11万2,000個のヌクレオチドにわずか137個の遺伝子が含まれる。一方、被子植物のParis japonicaのように、ヌクレオチドが1,490億個にも達する長大なゲノムでは、遺伝子がいくつ含まれるのか把握するのも難しい。
しかし、従来の定義でタンパク質をコードするDNA領域とされてきた遺伝子は、生物のゲノムのごく一部にすぎない。実際、遺伝子が占めるのはヒトDNAの2%未満だ。
ヒトゲノムには約30億個のヌクレオチドと、タンパク質をコードする遺伝子が2万個弱含まれ、ゲノム全長の推定1%を占める。残りの99%は、タンパク質を作らない非コードDNA配列だ。その一部は、他の遺伝子の働きを制御するスイッチボードのような調節要素である。ほかには、機能を失ったゲノムの遺物ともいえる偽遺伝子がある。
そして、半分を超えるヒトゲノムは反復配列で構成され、ほぼ同一の配列が複数コピー存在する。
反復DNAとは?
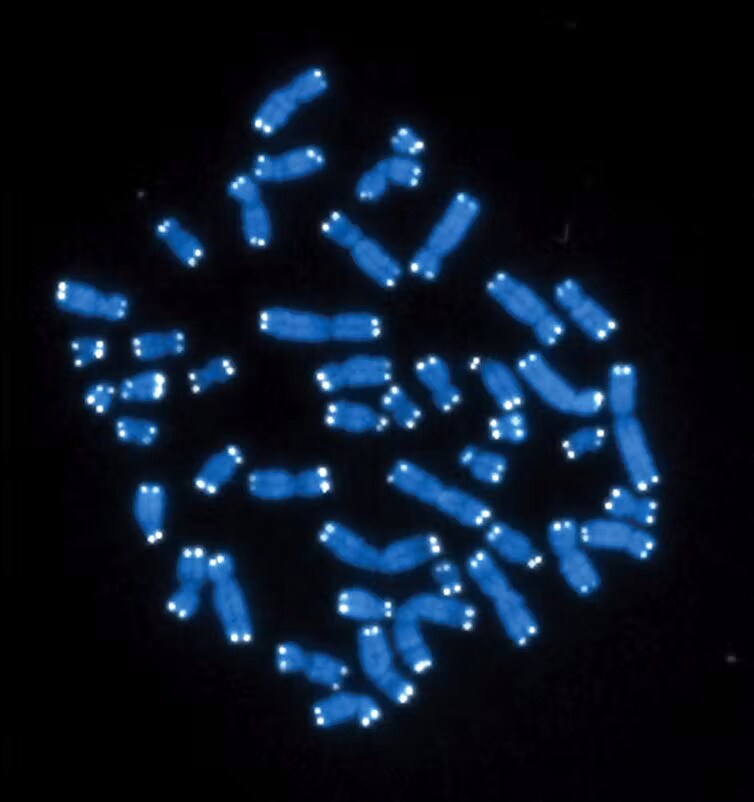
反復DNAの最も単純な形は、DNAのブロックが縦列に何度も繰り返されたもので、サテライトDNAと呼ばれる。サテライトDNAの量は人によって異なるが、染色体の末端近くに集まることが多く、そこはテロメアと呼ばれる。こうした領域はDNA複製の際に染色体が劣化するのを防ぐ。また、細胞分裂の際に遺伝情報を保つ働きをする領域である染色体のセントロメアにも見られる。
研究者たちは、サテライトDNAの機能をすべて明確に理解しているわけではない。しかし、サテライトDNAは一人ひとりで固有のパターンを作るため、法医学者や系譜研究者はこのゲノムの「指紋」を使って、犯罪現場のサンプルを照合したり、祖先をたどったりする。ハンチントン病を含め、50を超える遺伝性疾患がサテライトDNAの変異と関連している。ハンチントン病。
もう一つの豊富な反復DNAの種類は、トランスポゾン、つまりゲノム内を移動できる配列だ。
一部の科学者は、影響を顧みずゲノム内のどこにでも自らを挿入できることから、トランスポゾンを利己的DNAと呼んでいる。ヒトゲノムの進化の過程で、多くのトランスポゾン配列には突然変異が蓄積し、有害な混乱を避けるために移動能力が抑えられた。しかし、今も移動できるものがあると考えられる。たとえば、トランスポゾンの挿入は、遺伝性の出血性疾患である血友病Aの複数の症例と関連している。
しかし、トランスポゾンは混乱をもたらすだけではない。他のDNA配列の発現制御を助ける調節機能を持つこともある。セントロメアに集まると、細胞の生存に不可欠な遺伝子の完全性を保つ助けにもなる。
トランスポゾンは進化にも寄与する。最近の研究では、発生に重要な遺伝子にトランスポゾンが挿入されたことが、人間を含む一部の霊長類が尾を失った理由かもしれないことが分かった。トランスポゾンによる染色体の再編成は、東南アジアのテナガザルやオーストラリアのワラビーなど、新種の誕生とも関連している。
ヒトゲノムのパズルを完成させる
最近まで、こうした複雑な領域の多くは月の裏側にたとえられた。存在は知られていても、見ることはできなかったのだ。
「ヒトゲノム計画」が1990年に始まった当初、技術的な限界のため、ゲノムの反復領域を完全に解明することは不可能だった。当時のシーケンシング技術で一度に読み取れるのは約500個のヌクレオチドにすぎず、全配列を再構築するには、短い断片同士を重ね合わせる必要があった。研究者たちは重複する断片を使って配列の次のヌクレオチドを特定し、断片を一つずつ加えながらゲノム配列を段階的に組み立てた。
こうした反復配列のギャップ領域は、曇り空の1,000ピースのパズルを組み立てるようなものだった。すべてのピースが同じに見えるとき、雲の始まりと終わりをどう見分ければよいのだろう。多くの箇所にほぼ同一の配列が重なっていたため、断片をつなぎ合わせてゲノム全体を解読するのは現実的ではなかった。数百万個のヌクレオチドが、最初のヒトゲノム解読では明らかにならないまま残った。
それ以降、配列の補完が少しずつ進み、ヒトゲノムのギャップは段階的に埋められてきた。そして2021年、ヒトゲノム配列を端から端まで完成させるために取り組む国際的な科学者コンソーシアム、テロメア・ツー・テロメア(T2T)コンソーシアムは、残るすべてのギャップをついに埋めたと発表した。
これを可能にしたのは、より長い配列を読み取れる改良型シーケンシング技術だった。数千個のヌクレオチドに及ぶ配列を読み取れるため、反復配列を全体像の中に位置づける情報が増え、ゲノム内の正しい位置を特定しやすくなった。1,000ピースのパズルを100ピースに簡略化するように、ロングリード配列によって初めて、大きな反復領域を組み立てられるようになり、その全容が明らかになった。
ロングリードDNAシーケンシング技術の能力が高まるにつれて、遺伝学者はゲノミクスの新時代を切り開き、集団や種を横断して複雑な反復配列を初めて解き明かせるようになっている。また、ギャップのない完全なヒトゲノムは、遺伝的構造と多様性、種の進化、人間の健康を形作る反復領域を研究するうえで、研究者にとって非常に貴重な資源となる。
しかし、一つの完全なゲノムですべてを捉えられるわけではない。人類集団と地球上の生命を十分に代表する多様なゲノム参照配列の作成に向けた取り組みは続いている。「テロメアからテロメアまで」を網羅する、より完全なゲノム参照配列が増えれば、DNAの反復する「ダークマター」に対する科学者たちの理解はいっそう深まるだろう。